Identification de gènes de résistance à la nodavirose chez le bar
Le séquençage de génome entier de près de 400 bars a permis la cartographie fine du phénotype de résistance à la nodavirose chez le bar européen (Dicentrarchus labrax).
La combinaison de données de séquençage haut débit avec des données de génotypage de moyenne densité (~57K marqueurs SNP) et des données phénotypiques a mis en évidence une association forte entre un locus de caractère quantitatif (QTL) du groupe de liaison 12 (LG12) et la survie des bars face à une infection à la nodavirose (Figure 1, Delpuech et al. 2022 (nouvel onglet)).
À partir de l’annotation du génome du bar, disponible en libre accès sur les bases de données publiques, nous avons pu identifier deux gènes d’intérêt, ZDHHC14 et IFI6. IFI6, qui code une protéine induite par l’interféron, apparaît comme un gène candidat majeur de la résistance à la nodavirose.
Les écloseries peuvent dès lors utiliser ces connaissances pour l’amélioration de la sélection génomique de leurs lignées dans le but de développer des bars plus résistants.
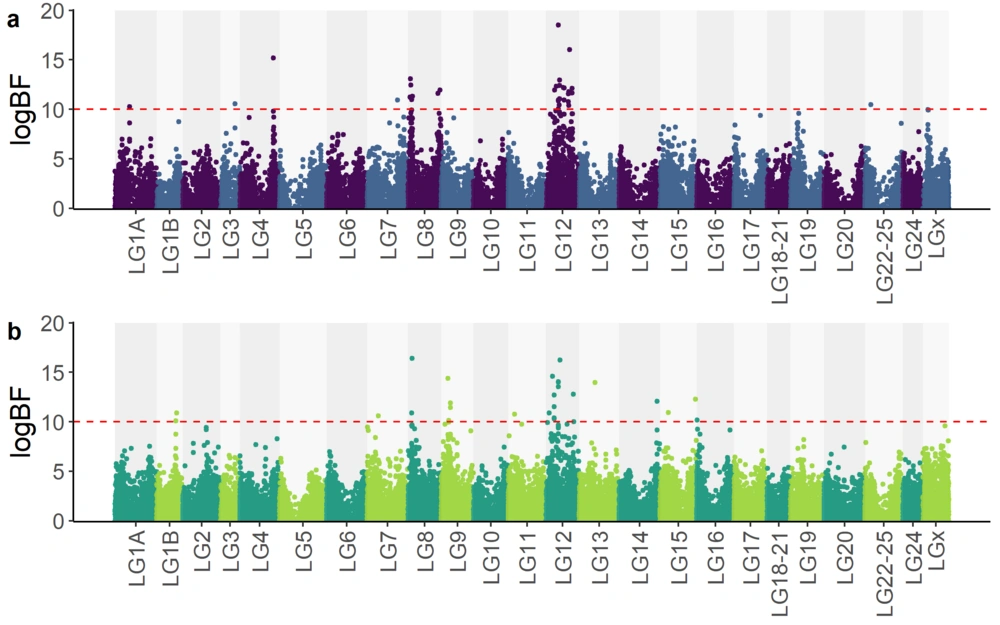 Figure (nouvel onglet)
Études des valeurs génétiques pour la sélection de caractères d’intérêt
La sélection génomique utilise des marqueurs répartis dans le génome pour estimer les valeurs génétiques des reproducteurs. En aquaculture, elle peut améliorer la précision des prédictions de résistance à certaines maladies par rapport à une approche fondée uniquement sur le pedigree. Le gain dépend toutefois du caractère, de la population de référence et du programme de sélection (Griot et al. 2021 (nouvel onglet)).
D’autre part, dans un article de référence pour la prédiction génomique, Aliakbari et al. (2020) (nouvel onglet) ont mis en évidence une prédiction génomique similaire en utilisant soit (i) un jeu de données dit d’entraînement comprenant des animaux de lignées génétiquement apparentées, soit (ii) un ensemble d’entraînement provenant de la population ciblée. Combiner des données apparentées et des données de la population cible peut améliorer la précision pour certains caractères (Figure 3).
Ces résultats de génétique quantitative donnent une meilleure connaissance pour la conception des populations de référence, en particulier pour initier la sélection génomique dans des populations où le nombre d’échantillons historiques est faible.
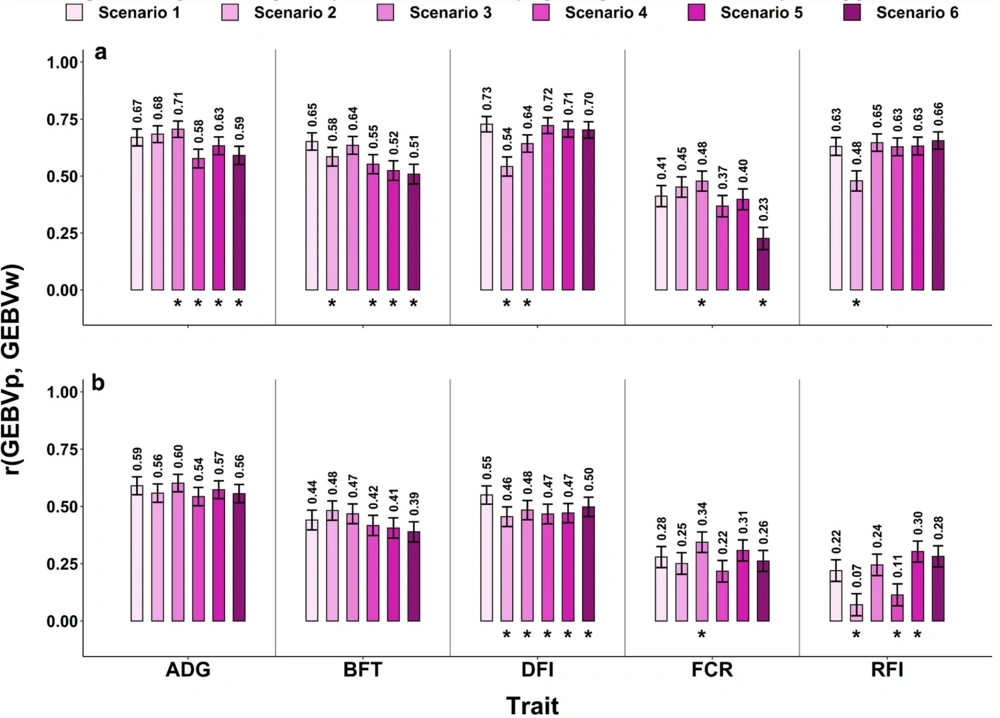 Figure (nouvel onglet)